创新发现,从这里开始
当前位置:新闻资讯 > 干货分享 > 文献解析
Cell Metabolism | 白术内酯II可激活DGKQ抑制sn-1,2-DAG-PKCε信号轴改善胰岛素抵抗
吉满生物
2024-10-12

研究背景


啮齿动物和人类的数据都表明,肝脏中的sn-1,2-二酰基甘油(sn-1,2-DAG)作为第二信使直接过度激活蛋白激酶C(PKCε),是导致肥胖相关脂质代谢紊乱的关键途径,可诱导肝胰岛素抵抗和2型糖尿病。在肝脏中DAG含量增加的物质中,sn-1,2-DAG是唯一能直接激活肝脏中PKCε的立体异构体。抑制sn-1,2-DAG-PKCε信号轴是治疗代谢性疾病的一种很有前途的策略。


文献来源

近日,中国药科大学天然药物活性组分与药效国家重点实验室李萍/杨华/郑祖国团队在Cell Metabolism发表题为“Discovery of a potent allosteric activator of DGKQ that ameliorates obesity-induced insulin resistance via the sn-1,2-DAG-PKCε signaling axis”的研究性论文,该研究利用高内涵筛选结合液质联用技术,筛选出中药活性成分白术内酯II(AT II)可降低肝脏sn-1,2-DAG水平,抑制PKCε活性,改善肥胖型胰岛素抵抗,并发现AT II的作用靶蛋白为DGKQ,深入的机制研究发现AT II别构激活DGKQ,且这一效应具有物种保守性。


AT II作为一种新型的肝脏sn-1,2-DAG抑制剂,抑制PKCε活性


首先使用荧光共振能量转移(FRET)探针,分别在PKCε的N端和C端使用CFP和YFP来监测PKCε的活性。利用高内涵技术建立PKCε抑制剂的高通量筛选体系,同时利用UPLC-TOF-MS分析,建立了一种降低细胞sn-1,2-DAG的活性化合物的筛选方法。结果表明,AT II作为一种新型的肝脏sn-1,2-DAG抑制剂,抑制 PKCε活性。
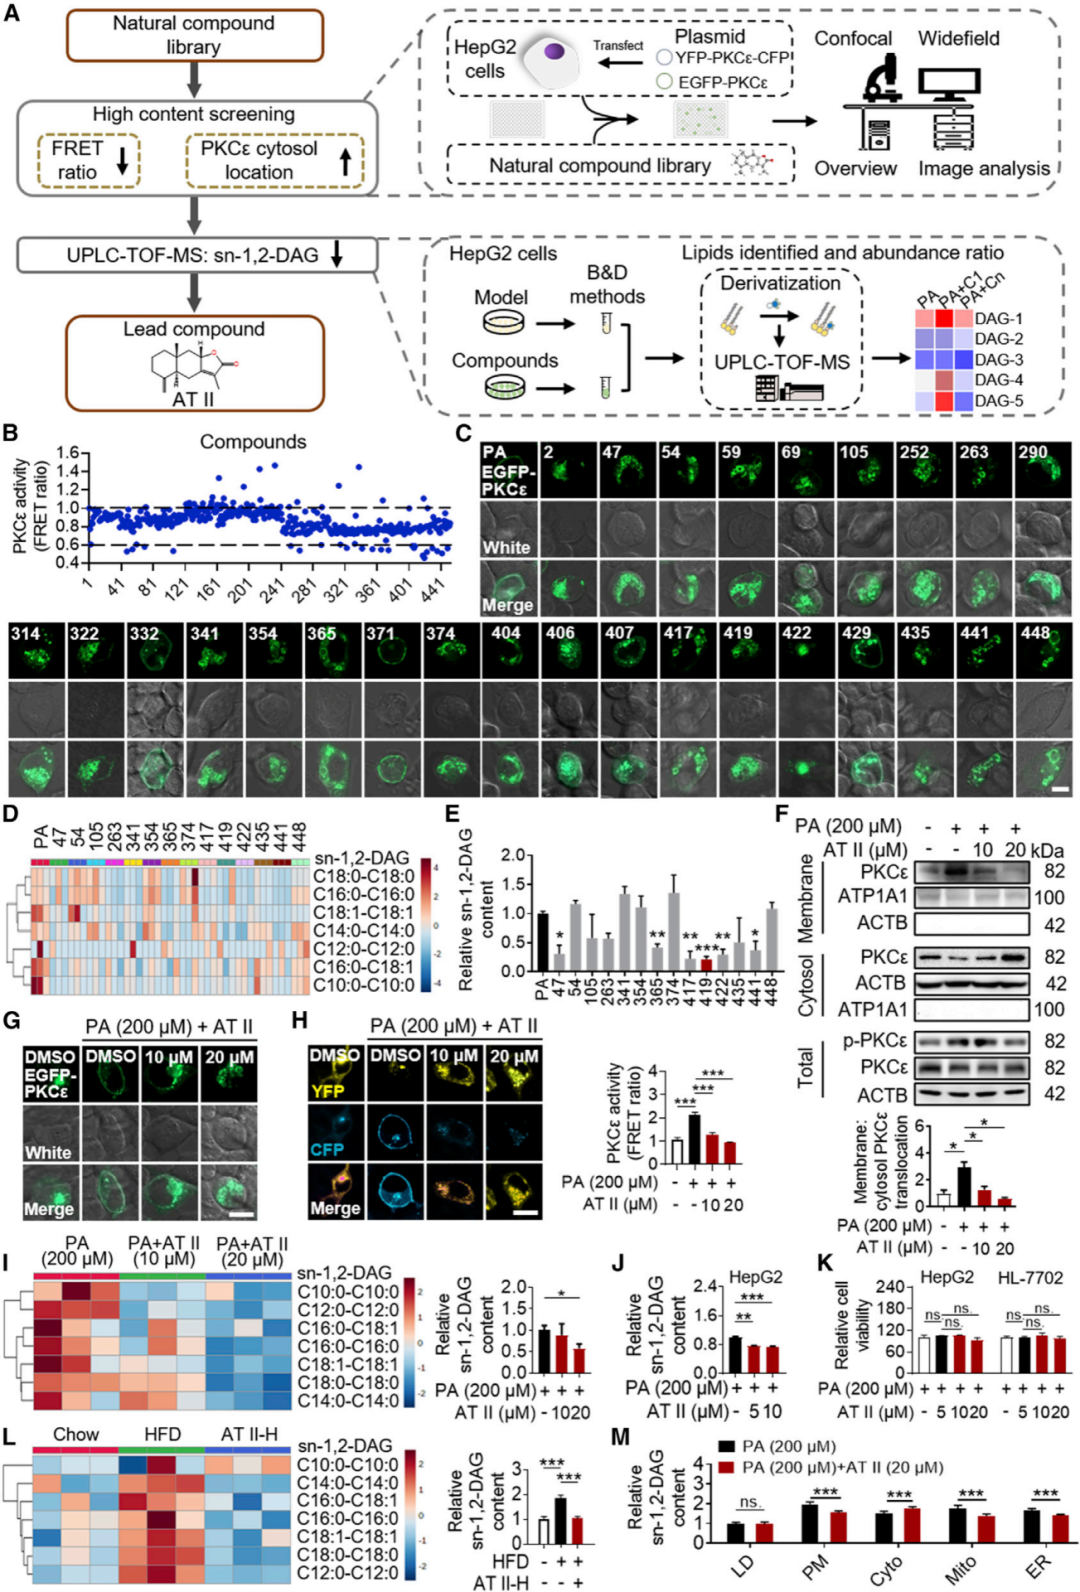

(图1 AT II作为sn-1,2-DAG-PKCε通路抑制剂的筛选和鉴定)


AT II通过胰岛素敏感的IRS1-PI3K-AKT通路抑制糖异生


为了进一步确证AT II药效作用,首先在细胞水平考察了AT II改善胰岛素抵抗的效应,结果显示AT II以剂量和时间依赖性的方式上调PA介导磷酸化,降低了PA诱导的糖异生酶的基因表达和糖异生基因表达,即AT II通过胰岛素敏感的IRS1-PI3K-AKT通路抑制糖异生。
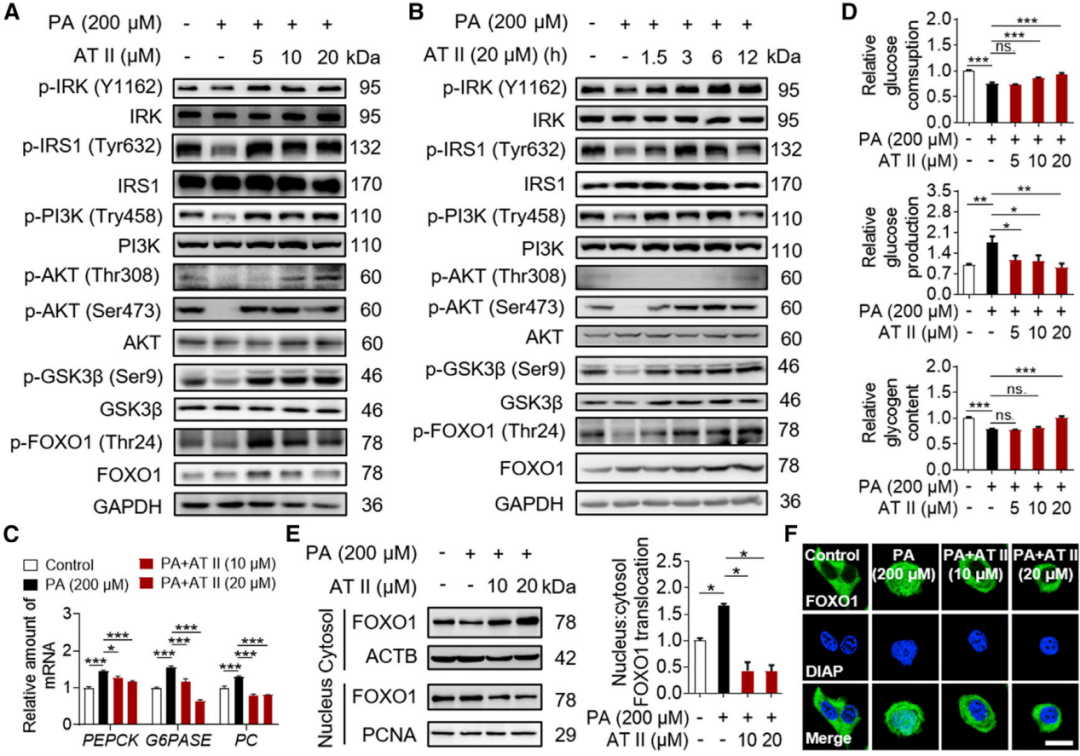

(图2 AT II通过抑制糖异生和促进肝糖原合成来改善DIO小鼠的胰岛素抵抗)


AT II改善肥胖诱导的高脂血症、肝脂肪变性和胰岛素抵抗


接着利用长期高脂饮食(24周)、短期高脂饮食(1, 2, 4, 6周)和ob/ob小鼠诱导肥胖胰岛素抵抗模型,分别研究AT II的药理效力,急性毒性试验显示,小鼠的行为和生命体征无明显变化。药代动力学结果表明AT II主要在肝脏中富集,而不产生毒性。为确定AT II的潜在疗效,分别给予二甲双胍治疗,同时进行高胰岛素-正血糖钳夹研究,结果发现AT II治疗导致小鼠的肝脏、肌肉和脂肪组织的全身胰岛素敏感性。与上述结果一致,AT II还降低了肝脏sn-1、2-DAG水平。为进一步研究AT II影响能量消耗和体重的机制,使用Ucp1基因敲除小鼠进行验证发现UCP-1的表达在脂肪组织中受到AMPK-PGC1a通路的调控,它可以促进脂肪组织的褐变,增加能量消耗。结果发现AT II通过脂肪组织中的AMPK-PGC1a-UCP-1信号轴促进能量消耗和降低体重。综上结果表明AT II改善肥胖诱导的高脂血症、肝脂肪变性和胰岛素抵抗。
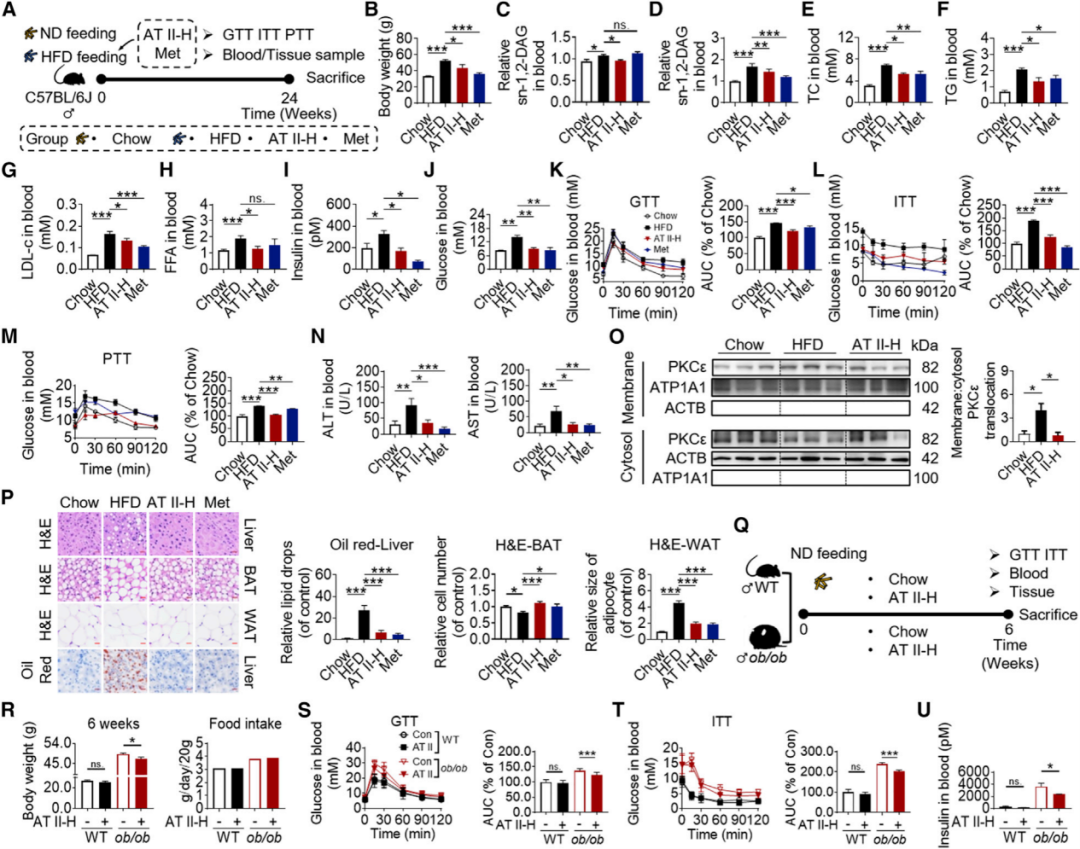

(图3 AT II通过抑制糖异生和增加肝糖原合成,改善ob/ob或DIO小鼠的胰岛素抵抗和肝脂肪变性)


AT II改善肥胖型胰岛素抵抗是依赖于肝脏sn-1,2-DAG-PKCε信号轴


研究发现,在过表达PKCε的肝细胞中,AT II不再增加被PA损伤的胰岛素敏感 AKT通路的活性,同时使用腺相关病毒(AAV)介导小鼠肝脏过表达PKCε,逆转了AT II对AKT活性的影响。


综合以上多种基因操控和药理学手段,在细胞水平和动物水平均验证AT II改善肥胖型胰岛素抵抗是依赖于肝脏sn-1,2-DAG-PKCε信号轴。
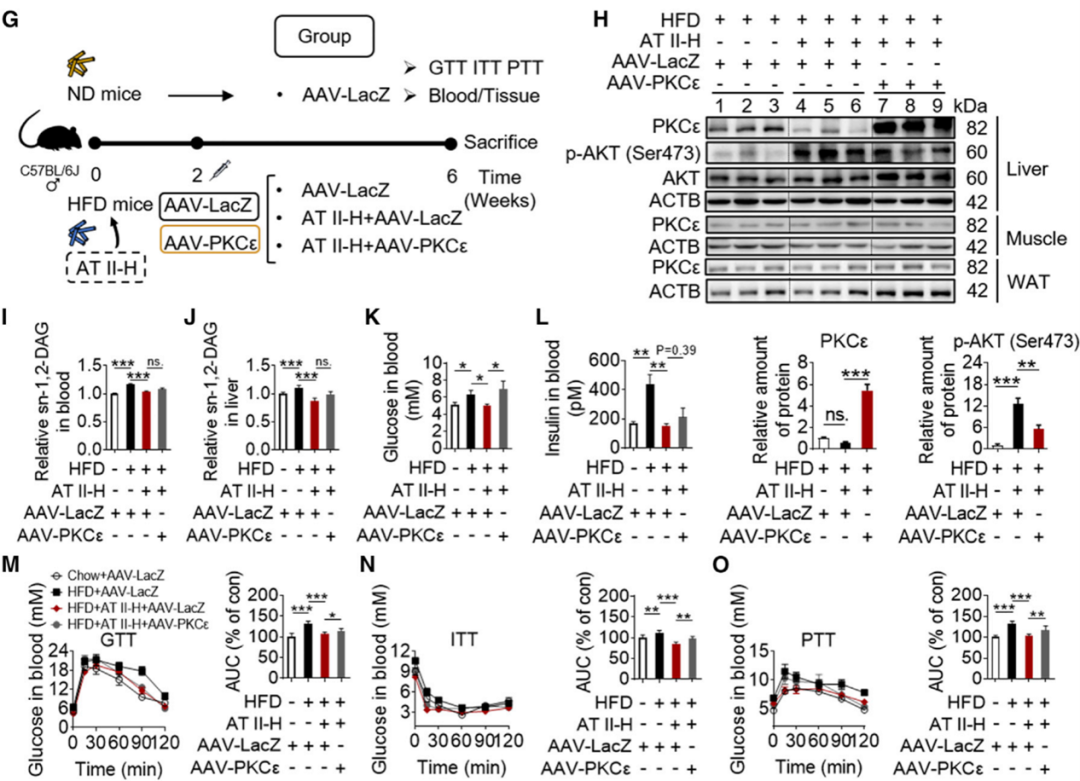

(图4 外源性过表达PKCε逆转了AT II对AT II治疗后胰岛素抵抗的影响)


AT II并不影响 DGKA、DGKE或DGKZ的活性,且AT II的三种衍生物对DGKQ没有产生任何激活作用


为了确定AT II的潜在靶点并进一步阐明抗代谢疾病作用的分子机制,设计并合成了保留AT II原活性的探针(A6)。为了探究AT II是否直接影响DGKQ的激活,文中建立了一种定量和非放射性的方法来测量DGKs的活性,发现AT II并不影响 DGKA、DGKE或DGKZ的活性,且AT II的三种衍生物对DGKQ没有产生任何激活作用。
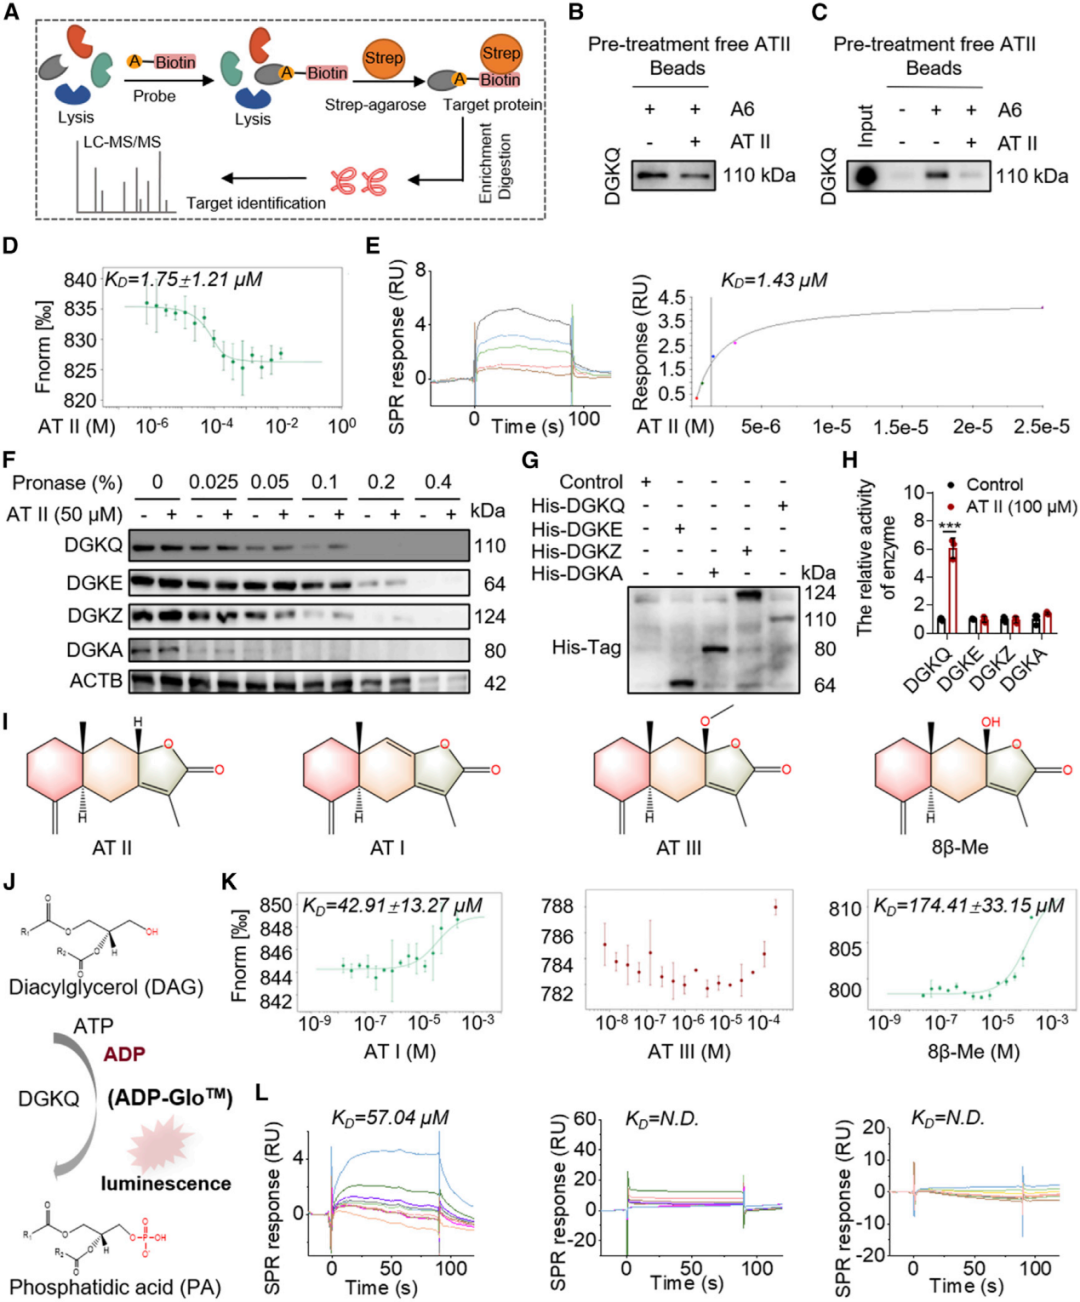

(图5 DGKQ被确定为AT II的靶点)


AT II改善肥胖型胰岛素抵抗完全依赖于肝脏DGKQ


因此,利用化学蛋白质组学、MST、SPR、CETSA、DARTs、非放射性酶活检测等方法,确定AT II可特异性激活二酰甘油激酶θ(DGKQ)。进一步通过DGKQ抑制剂R59022以及DGKQ KO细胞,在细胞水平上证明了AT II通过激活DGKQ,从而抑制sn-1,2-DAG-PKCε信号轴,发挥改善胰岛素抵抗作用;通过建立肝脏特异性Dgkq敲降小鼠,在动物水平验证了AT II改善肥胖型胰岛素抵抗完全依赖于肝脏DGKQ。
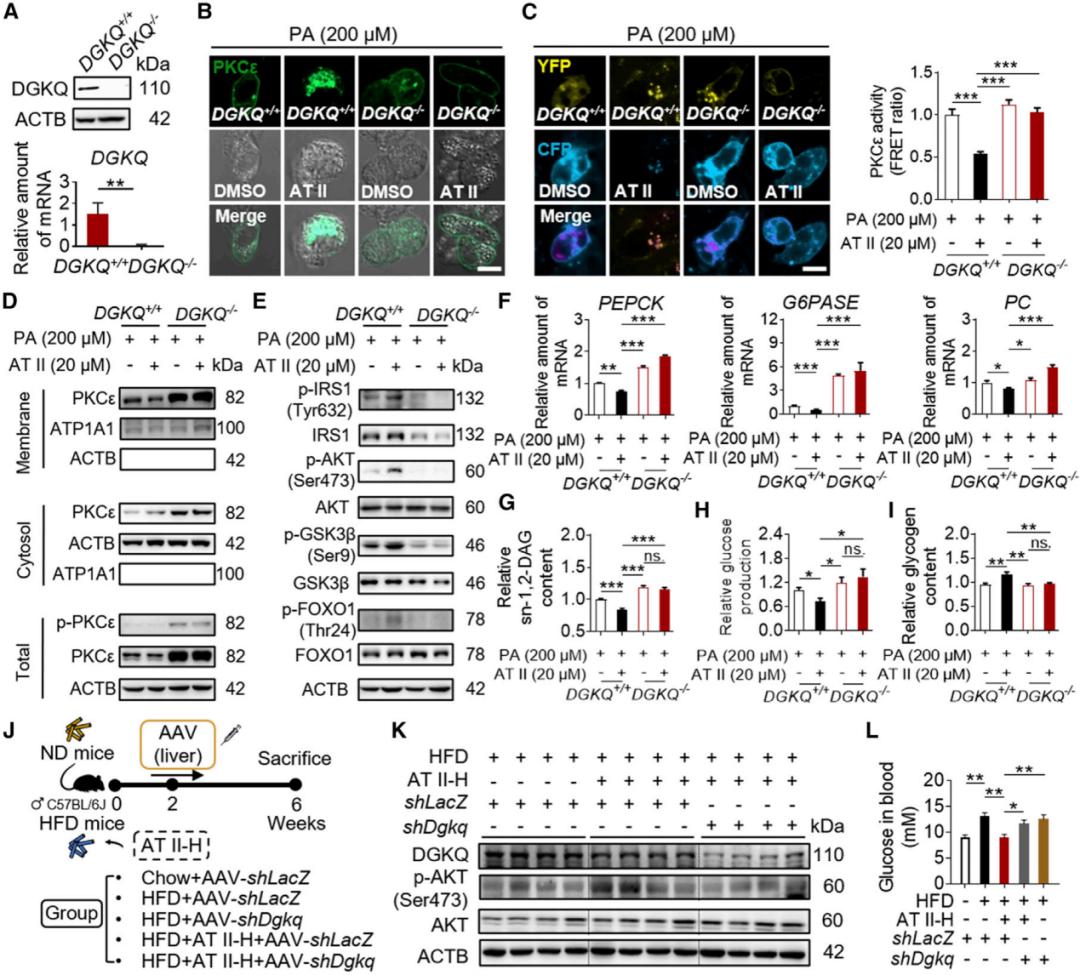

(图6 AT II通过sn-1,2-DAG-PKCε通路对胰岛素抵抗的影响依赖于DGKQ)


AT II和肝脏Dgkq之间的直接相互作用介导了AT II的体内药理活性


最后为了深入探究AT II激活DGKQ的作用机制,研究构建了DGKQ不同结构域的重组蛋白,通过A6探针进行pull down实验,发现AT II可与DGKQ的CRD和PH结构域结合。通过同源建模、位点突变等,发现CRD结构域中的S193、C204和S241三个氨基酸位点在AT II和DGKQ的结合中起着决定性作用,而PH结构域中的A496、P497和H498三个氨基酸则可能是有助于AT II进入药物结合口袋。为了进一步探索Dgkq这种新型药物口袋在AT II体内疗效中的重要性,作者通过AAV介导表达Dgkq野生型或Mut6突变体,恢复了肝脏中的Dgkq水平。其结果共同支持了AT II和肝脏Dgkq之间的直接相互作用介导了AT II的体内药理活性的假说。


(图7 CRD结构域的氨基酸以及PH结构域氨基酸对AT II的结合和作用具有重要作用)


综上所述,抑制sn-1,2- DAG-PKCε信号轴是治疗代谢性疾病的一种很有前途的策略,该研究中AT II激活DGKQ,改善与肥胖相关的胰岛素抵抗、脂质积累和能量消耗,是一种很有前途的改善肥胖诱导的胰岛素抵抗的先导化合物,其研究发现为肥胖型胰岛素抵抗的药物研发策略提供了借鉴。


吉满助力


本研究中所用相关腺相关病毒p-AAV-TBG-mPKCε-3Flag,p-AAV-TBG-GFP-MCS-3Flag,AAV8-GFP-U6-mDgk-shRNA,AAV8-GFP-U6-scrambledshRNA均由吉满生物提供。

了解更多质粒构建,病毒包装,稳转株构建,敲除细胞株,报告基因检测等相关服务。欢迎访问吉满生物官网:www.genomeditech.com

免费咨询电话:400-627-9288
最新资讯
靶点一览
2026-09-24
CNR1(CB1):曾因"自杀风险"沉寂,如今重回减重赛道
利莫那班退市之后,CB1沉寂了近二十年。如今,这个靶点上有了新进展。

2008年,赛诺菲的利莫那班(rimonabant,商品名Acomplia)因抑郁、自杀相关风险等神经精神安全性问题在欧洲暂停销售,2009年正式撤销上市许可,FDA也始终未批准其上市[1,2,3]。此后,CB1减重药物的开发长期停摆。

近年来,incretin类药物已经大幅提高了肥胖治疗的效果,但仍有患者疗效不足、无法耐受,或者停药后体重反弹,非incretin靶点因此还有开发价值[4]。而外周CB1调控的减重活性日前在人体研究中得到验证,让这个沉寂已久的靶点再次进入产业界视野。

2026年9月14日,Corbus Pharmaceuticals公布口服外周限制性CB1反向激动剂CRB-913的CANYON-1研究(1b期)阳性顶线数据。20 mg、40 mg和60 mg三个剂量组都观察到具有统计学显著性的减重效果,截至第12周未见明显平台期;60 mg组第12周LS均数体重下降5.0%,完成研究的受试者中44.4%减重至少5%,最高个体减重达到13.4%[5]。

安全性上,188名接受CRB-913治疗的受试者中,没有报告严重或重度精神类不良事件,也没有报告自杀倾向,精神类不良事件以轻至中度为主[5]。外周限制能否既保住减重活性、又降低中枢风险,是CB1重启开发需要回答的核心问题之一,而这批数据给出了积极的早期临床信号。
靶点一览
2026-09-18
IL-5靶点,进入收获期
2026年6月23日,葛兰素史克宣布,国家药品监督管理局已批准美泊利珠单抗注射液(新可来®)用于成人和12岁及以上青少年无明确的非血液学继发性病因的高嗜酸性粒细胞增多综合征(HES)的治疗。

这是美泊利珠单抗在中国拿下的第五个适应症。此前,该药已覆盖重度嗜酸粒细胞性哮喘、EGPA、CRSwNP及嗜酸性粒细胞表型COPD,其中COPD适应症于2026年1月获批,成为中国首个用于COPD的月度给药生物药。

把时间线拉长,IL-5靶点正处在集中收获期,近一年获批节奏如下:

2025年12月,GSK 的超长效 IL-5 单抗德莫奇单抗(depemokimab,Exdensur)在英国获全球首次批准,随后在欧洲和美国获批,给药间隔拉长到每半年一次,是全球首个半年一针的 IL-5 单抗;2026年3月25日,它在中国获批嗜酸粒细胞性哮喘和 CRSwNP。

2025年12月和2026年5月,阿斯利康的本瑞利珠单抗(benralizumab,凡舒卓)在中国相继获批 EGPA 和 HES 新适应症。它的 HES 获批基于国际多中心 III 期 NATRON 研究:与安慰剂相比,患者至首次恶化或复发的时间显著延长,发作风险降低 65%,年复发率从 1.23 次降至 0.41 次。

2025年,美泊利珠单抗全球销售额 26.51 亿美元,本瑞利珠单抗 19.81 亿美元。

美泊利珠单抗是一款 first-in-class 抗 IL-5 人源化单克隆抗体,也是全球首个获批的抗 IL-5 单抗。它验证了 IL-5 长效抑制这条路线走得通:靶点能成药,也为该靶点在多适应症拓展与联合治疗中的后续研发提供了重要方向。
靶点一览
2026-09-11
DLL3再度崛起:从“折戟”走向一线
2026年8月31日,再鼎医药在 Clinicaltrials.gov 注册了 ZL-1310 联合 PD-L1 抗体一线治疗广泛期小细胞肺癌(ES-SCLC)的全球三期临床试验,拟入组 530 例患者,预计 2030 年 6 月完成初步分析[1]。这是 ZL-1310 的第二项三期临床。去年 10 月,再鼎已启动其单药对照研究者选择化疗、后线治疗小细胞肺癌的中美三期研究(DLLEVATE,计划入组 480 例)[2]。

从 2024 年 1 月美国首例患者入组,到如今两项全球三期同步推进,ZL-1310 只用了不到两年。它背后的靶点 DLL3,几年前还一地鸡毛,如今重新站到了小细胞肺癌治疗的舞台。
当前位置:新闻资讯 > 干货分享 > 文献解析
分
类
Cell Metabolism | 白术内酯II可激活DGKQ抑制sn-1,2-DAG-PKCε信号轴改善胰岛素抵抗
吉满生物
2024-10-12

研究背景


啮齿动物和人类的数据都表明,肝脏中的sn-1,2-二酰基甘油(sn-1,2-DAG)作为第二信使直接过度激活蛋白激酶C(PKCε),是导致肥胖相关脂质代谢紊乱的关键途径,可诱导肝胰岛素抵抗和2型糖尿病。在肝脏中DAG含量增加的物质中,sn-1,2-DAG是唯一能直接激活肝脏中PKCε的立体异构体。抑制sn-1,2-DAG-PKCε信号轴是治疗代谢性疾病的一种很有前途的策略。


文献来源

近日,中国药科大学天然药物活性组分与药效国家重点实验室李萍/杨华/郑祖国团队在Cell Metabolism发表题为“Discovery of a potent allosteric activator of DGKQ that ameliorates obesity-induced insulin resistance via the sn-1,2-DAG-PKCε signaling axis”的研究性论文,该研究利用高内涵筛选结合液质联用技术,筛选出中药活性成分白术内酯II(AT II)可降低肝脏sn-1,2-DAG水平,抑制PKCε活性,改善肥胖型胰岛素抵抗,并发现AT II的作用靶蛋白为DGKQ,深入的机制研究发现AT II别构激活DGKQ,且这一效应具有物种保守性。


AT II作为一种新型的肝脏sn-1,2-DAG抑制剂,抑制PKCε活性


首先使用荧光共振能量转移(FRET)探针,分别在PKCε的N端和C端使用CFP和YFP来监测PKCε的活性。利用高内涵技术建立PKCε抑制剂的高通量筛选体系,同时利用UPLC-TOF-MS分析,建立了一种降低细胞sn-1,2-DAG的活性化合物的筛选方法。结果表明,AT II作为一种新型的肝脏sn-1,2-DAG抑制剂,抑制 PKCε活性。


(图1 AT II作为sn-1,2-DAG-PKCε通路抑制剂的筛选和鉴定)


AT II通过胰岛素敏感的IRS1-PI3K-AKT通路抑制糖异生


为了进一步确证AT II药效作用,首先在细胞水平考察了AT II改善胰岛素抵抗的效应,结果显示AT II以剂量和时间依赖性的方式上调PA介导磷酸化,降低了PA诱导的糖异生酶的基因表达和糖异生基因表达,即AT II通过胰岛素敏感的IRS1-PI3K-AKT通路抑制糖异生。


(图2 AT II通过抑制糖异生和促进肝糖原合成来改善DIO小鼠的胰岛素抵抗)


AT II改善肥胖诱导的高脂血症、肝脂肪变性和胰岛素抵抗


接着利用长期高脂饮食(24周)、短期高脂饮食(1, 2, 4, 6周)和ob/ob小鼠诱导肥胖胰岛素抵抗模型,分别研究AT II的药理效力,急性毒性试验显示,小鼠的行为和生命体征无明显变化。药代动力学结果表明AT II主要在肝脏中富集,而不产生毒性。为确定AT II的潜在疗效,分别给予二甲双胍治疗,同时进行高胰岛素-正血糖钳夹研究,结果发现AT II治疗导致小鼠的肝脏、肌肉和脂肪组织的全身胰岛素敏感性。与上述结果一致,AT II还降低了肝脏sn-1、2-DAG水平。为进一步研究AT II影响能量消耗和体重的机制,使用Ucp1基因敲除小鼠进行验证发现UCP-1的表达在脂肪组织中受到AMPK-PGC1a通路的调控,它可以促进脂肪组织的褐变,增加能量消耗。结果发现AT II通过脂肪组织中的AMPK-PGC1a-UCP-1信号轴促进能量消耗和降低体重。综上结果表明AT II改善肥胖诱导的高脂血症、肝脂肪变性和胰岛素抵抗。


(图3 AT II通过抑制糖异生和增加肝糖原合成,改善ob/ob或DIO小鼠的胰岛素抵抗和肝脂肪变性)


AT II改善肥胖型胰岛素抵抗是依赖于肝脏sn-1,2-DAG-PKCε信号轴


研究发现,在过表达PKCε的肝细胞中,AT II不再增加被PA损伤的胰岛素敏感 AKT通路的活性,同时使用腺相关病毒(AAV)介导小鼠肝脏过表达PKCε,逆转了AT II对AKT活性的影响。


综合以上多种基因操控和药理学手段,在细胞水平和动物水平均验证AT II改善肥胖型胰岛素抵抗是依赖于肝脏sn-1,2-DAG-PKCε信号轴。


(图4 外源性过表达PKCε逆转了AT II对AT II治疗后胰岛素抵抗的影响)


AT II并不影响 DGKA、DGKE或DGKZ的活性,且AT II的三种衍生物对DGKQ没有产生任何激活作用


为了确定AT II的潜在靶点并进一步阐明抗代谢疾病作用的分子机制,设计并合成了保留AT II原活性的探针(A6)。为了探究AT II是否直接影响DGKQ的激活,文中建立了一种定量和非放射性的方法来测量DGKs的活性,发现AT II并不影响 DGKA、DGKE或DGKZ的活性,且AT II的三种衍生物对DGKQ没有产生任何激活作用。


(图5 DGKQ被确定为AT II的靶点)


AT II改善肥胖型胰岛素抵抗完全依赖于肝脏DGKQ


因此,利用化学蛋白质组学、MST、SPR、CETSA、DARTs、非放射性酶活检测等方法,确定AT II可特异性激活二酰甘油激酶θ(DGKQ)。进一步通过DGKQ抑制剂R59022以及DGKQ KO细胞,在细胞水平上证明了AT II通过激活DGKQ,从而抑制sn-1,2-DAG-PKCε信号轴,发挥改善胰岛素抵抗作用;通过建立肝脏特异性Dgkq敲降小鼠,在动物水平验证了AT II改善肥胖型胰岛素抵抗完全依赖于肝脏DGKQ。


(图6 AT II通过sn-1,2-DAG-PKCε通路对胰岛素抵抗的影响依赖于DGKQ)


AT II和肝脏Dgkq之间的直接相互作用介导了AT II的体内药理活性


最后为了深入探究AT II激活DGKQ的作用机制,研究构建了DGKQ不同结构域的重组蛋白,通过A6探针进行pull down实验,发现AT II可与DGKQ的CRD和PH结构域结合。通过同源建模、位点突变等,发现CRD结构域中的S193、C204和S241三个氨基酸位点在AT II和DGKQ的结合中起着决定性作用,而PH结构域中的A496、P497和H498三个氨基酸则可能是有助于AT II进入药物结合口袋。为了进一步探索Dgkq这种新型药物口袋在AT II体内疗效中的重要性,作者通过AAV介导表达Dgkq野生型或Mut6突变体,恢复了肝脏中的Dgkq水平。其结果共同支持了AT II和肝脏Dgkq之间的直接相互作用介导了AT II的体内药理活性的假说。


(图7 CRD结构域的氨基酸以及PH结构域氨基酸对AT II的结合和作用具有重要作用)


综上所述,抑制sn-1,2- DAG-PKCε信号轴是治疗代谢性疾病的一种很有前途的策略,该研究中AT II激活DGKQ,改善与肥胖相关的胰岛素抵抗、脂质积累和能量消耗,是一种很有前途的改善肥胖诱导的胰岛素抵抗的先导化合物,其研究发现为肥胖型胰岛素抵抗的药物研发策略提供了借鉴。


吉满助力


本研究中所用相关腺相关病毒p-AAV-TBG-mPKCε-3Flag,p-AAV-TBG-GFP-MCS-3Flag,AAV8-GFP-U6-mDgk-shRNA,AAV8-GFP-U6-scrambledshRNA均由吉满生物提供。

了解更多质粒构建,病毒包装,稳转株构建,敲除细胞株,报告基因检测等相关服务。欢迎访问吉满生物官网:www.genomeditech.com

免费咨询电话:400-627-9288
Tel: 400-627-9288

留言咨询
重置
提交
客服
微信
电话
留言
留言咨询
重置
提交